
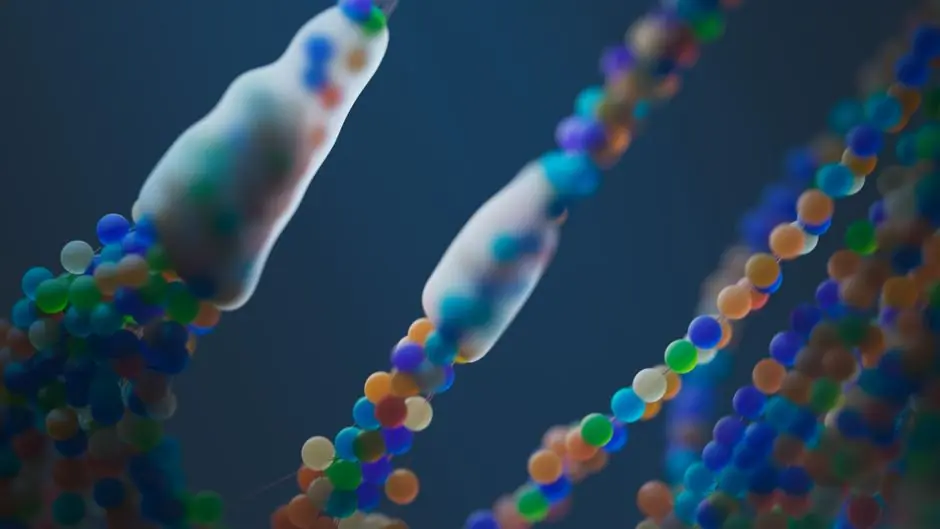
Представьте себе длинную нить, туго смотанную в клубок, — примерно так же более двух метров ДНК умещаются в ядре каждой нашей клетки. Эту работу выполняет небольшой белок под названием гистон H1.4 — он действует как невидимая скрепка и стягивает нить, чтобы она не размоталась. Международная группа учёных, среди которых трое исследователей из Института молекулярной биологии имени академика Румена Цанева при Болгарской академии наук, показала, что происходит, когда эта скрепка повреждается — и почему в итоге возникает тяжёлое врождённое нарушение развития, известное как синдром Рахман.
Вывод простой: определённая мутация в «хвосте» белка H1.4 лишает его большей части электрического заряда, которым он «хватается» за ДНК. Без этого заряда скрепка не закрывается до конца, хроматин — сплетённая нить из ДНК и белков в ядре клетки — остаётся рыхлым, и клетка теряет контроль над тем, какие гены читать, а какие нет.
Что именно обнаружили учёные
Исследование вышло 24 сентября в журнале Nature Communications — одном из самых цитируемых научных изданий в мире. За ним стоит консорциум лабораторий из Франции (Гренобль), Турции (Измир), США (Рочестер) и Болгарии (София), а ведущие авторы статьи — Рамачандран Бупати и Карло Петоза из Института структурной биологии в Гренобле. Связь между H1.4 и синдромом Рахман известна уже несколько лет, но новое здесь другое: впервые учёные шаг за шагом показали, что именно мутация делает с формой ДНК на молекулярном уровне.
Вклад болгарских учёных из БАН
С болгарской стороны в команду входят профессор Стефан Димитров, доцент Анастас Господинов и доцент Димитър Илиев из Института молекулярной биологии — профессор Димитров стал одним из ведущих авторов статьи. Группа занимается этой темой при поддержке европейского проекта по развитию исследований в области эпигенетики (науки о том, как клетка «включает» и «выключает» гены, не меняя саму последовательность букв ДНК), который финансируется по программе «Горизонт Европа».
Как «скрепка» держит ДНК в тонусе
ДНК намотана небольшими витками вокруг пучков белков — нуклеосом, а между каждым витком проходит короткий участок голой ДНК, который называют линкерной ДНК. Именно на этом участке садится H1.4: своим положительно заряженным концом он стягивает оба конца линкерной ДНК друг к другу и превращает всю цепочку нуклеосом в плотную спираль. Без H1.4 хроматин напоминает распущенные бусы, а с ним — аккуратно смотанную верёвку.
При синдроме Рахман мутация обрубает конец белка, и там, где должна была стоять длинная цепочка положительных зарядов, остаётся лишь малая её часть. По данным исследования, суммарный заряд падает с +43 до +6. Проще говоря, скрепка теряет большую часть «клея», которым скрепляла оба конца ДНК.
Цифры за рыхлой упаковкой
Компьютерное моделирование показывает, что происходит дальше: расстояние между концами линкерной ДНК вырастает примерно с 30 до почти 40 ангстрем (единица измерения размером с атом) — хроматин буквально раскрывается. Опыты с флуоресцентно меченной ДНК подтверждают то же самое: мутантный белок не в силах свести оба конца нити близко друг к другу.
Есть и другой эффект — на первый взгляд, не такой очевидный, но важный для учёных. Здоровые клетки полагаются на нечто вроде сгущения в капельки: белки и ДНК временно собираются в крошечные жидкие капли, прежде чем хроматин уплотняется в более плотную структуру — примерно как жир отделяется от воды. Учёные называют это фазовым разделением, и оно помогает клетке раскладывать отдельные участки генома отдельно друг от друга. У здорового H1.4 этот процесс запускается легко, а для мутантного нужна почти в четыре раза более высокая концентрация соли, чтобы он вообще начался, — и получившиеся капли не уплотняются как положено, а вытягиваются в нити.
Почему картина не такая простая
Здесь есть деталь, которая не укладывается в самое простое объяснение «белок просто перестаёт работать». Мутантный H1.4 не исчезает и не перестаёт цепляться за ДНК полностью — он просто держится на месте намного менее устойчиво, двигаясь внутри ядра примерно в 7–20 раз активнее, чем нормальный белок. На деле мутантные и здоровые копии белка перемешиваются в одних и тех же участках хроматина, и вся смесь оказывается повреждённой — как несколько разболтанных винтов в тугой конструкции расшатывают весь каркас, а не только то место, где стоят сами. Учёные называют это доминантно-негативным эффектом: работу здоровых копий белка портит не их нехватка, а «дурная компания» мутантной версии рядом с ними.
Механизм болезни, а не лечение
Важно понимать пределы этого открытия. Учёные не нашли лекарство от синдрома Рахман и не заявляют об этом — статья объясняет механизм, по которому возникает болезнь, а не способ её остановить. Рыхлый хроматин мешает клетке правильно считывать гены во время развития нервной системы, и именно отсюда берутся типичные проявления синдрома: трудности с речью и обучением, характерные черты лица, слабый мышечный тонус, иногда изменения сердца, скелета или зрения. Но понимание того, как именно расслабляется хроматин, — это тот шаг, без которого никто не сможет искать способ «затянуть» его обратно. Поэтому исследователи называют свою находку дверью к будущим целевым методам лечения, а не готовым решением.
Что это значит для пациентов в Болгарии
Синдром Рахман — редкое заболевание в буквальном смысле слова: редкими болезнями в целом страдает примерно 1 человек из 2000, а в Болгарии живут от 350 до 400 тысяч человек с каким-либо редким диагнозом, в Европе — более 30 миллионов. Для большинства из более чем 7000 известных редких болезней сегодня всё ещё нет конкретного лечения. Поэтому каждый прояснённый кусочек механизма такой болезни имеет цену — не потому, что завтра появится таблетка, а потому, что именно отсюда начинается разработка лекарств: с точного понимания, что именно ломается и почему. Для семей детей с синдромом Рахман эта новость в ближайшие месяцы ничего не изменит. Но она даёт конкретную причину там, где раньше был только диагноз без объяснения, — а это уже шаг вперёд в медицине редких болезней, где Болгария в лице команды БАН оказывается не просто наблюдателем, а участником.
Источник: pmc.ncbi.nlm.nih.gov
Коментари (0)
Все още няма коментари.